


什么是生物等效性?该试验如何证明仿制药在人体内的作用方式与原研药相同?
在巴西,所有仿制药在进入药店之前,都必须证明其在人体内的治疗效果与参考药物相同。这种证明并非基于制造商的意见、销售历史记录或声誉。而是通过一项针对健康的志愿者进行的特定测试,并根据严格的统计方法进行分析——这种测试称为生物相容性研究。正是这项研究从技术和监管角度支持了人们对仿制药与原产品具有相同作用的信念。.
然而,许多人并不了解这项测试真正评估的是什么,以及它是如何进行的,为什么安瓿会将其视为批准仿制药上市的主要标准。关于“仿制药是否具有相同功效”的疑问部分在于,在技术环境之外,生物等效性这一概念很少被解释得通俗易懂。.
本文详细介绍了生物等效性是什么、该测试是如何一步一步进行的、每个阶段评估的是什么,以及谁负责开展和监督这些研究。目的是根据安非卫生部的官方定义提供清晰的解释,以便任何人都能理解该过程的存在原因以及它如何确保国内可用的仿制药的质量。.
生物当量:这个术语在实践中意味着什么
生物相容性是指证明两种具有相同活性成分、相同剂量和药剂形式的药物在体内具有可比的功效。根据安非卫生局所采用的定义,以及《仿制药法》(1999年第9787号法案)所规定的定义,当两种药物在同一实验设计下进行研究时,它们具有可比的生物利用度时,即为生物相容性。.
实际上这意味着,该通用药品的吸收速度和范围必须与参考药物相似。该测试不仅评估药物是否存在于药片中,还评估药物是否能够与原产品所提供的效果相匹配,从而到达患者的血液/尿液中。.
“生物等效”一词并不意味着“完全相同”。颜色、形状、添加剂和包装可能有所不同。真正要等效的,是药物在体内的作用方式:活性成分到底吸收了多少,以及它在体内到达预期血浓度所需的时间。.
生物利用度和生物当量:这两个概念之间的关系是什么?
生物利用度是指测定活性成分被吸收和进入血液的速度和范围的概念。根据巴西食品药品监督管理局的规定,生物利用度是通过药物在血液中的浓度曲线来衡量的。.
而生物当量则表明两种产品具有可比的生物利用度。该研究将仿制药与参考药物放在一起,以验证它们是否具有相似的吸收曲线。.
为了便于理解,不妨这样想:
●生物利用度回答了以下问题:“活性成分中有多少会进入血液,并且以何种速度进入?”
●生物等效性回答了以下问题:“仿制药是否能以与参考药物相当的方式提供活性成分?”
如果没有测量两种产品的生物利用度,就无法确定它们是否具有生物相容性。因此,这两个概念是相互关联的,在规范仿制药时也经常会将其结合使用。.
生物等效性研究的步骤详解
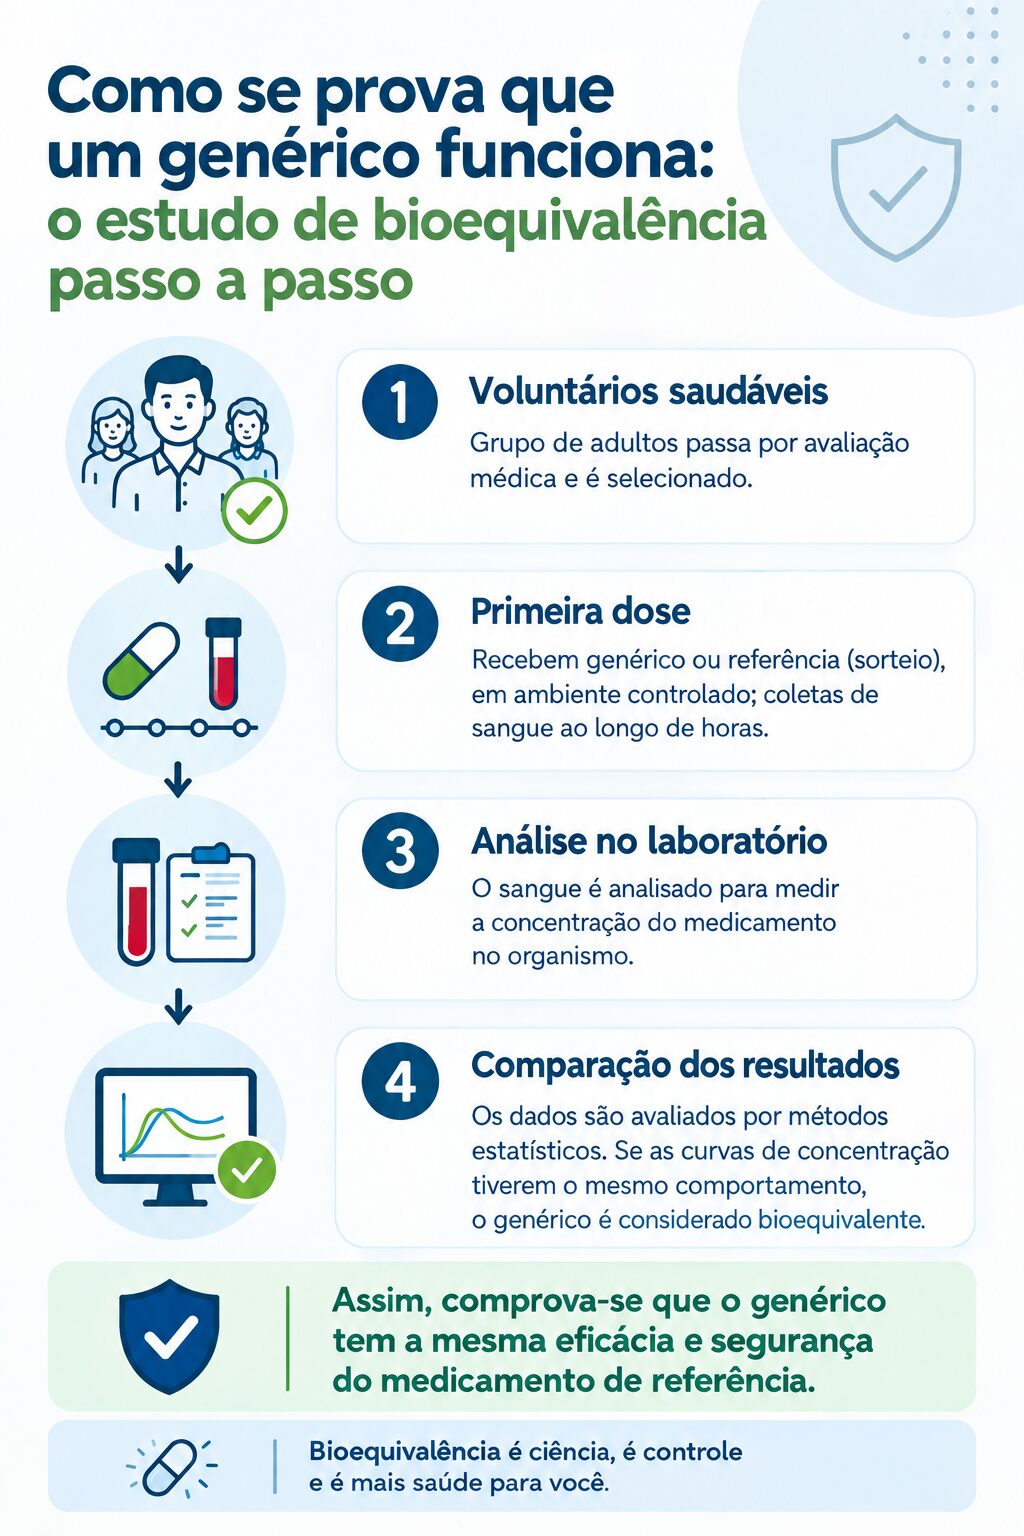
生物当量研究遵循标准化的实验设计,通常采用交叉设计方式。这意味着同样志愿者在不同的时间里都会接受通用药物和参考药物的治疗。这种结构使得能够比较两种产品在同一生物体中的行为,从而消除可能影响结果的个体差异。.
传统生物当量研究是如何工作的?
- 健康志愿者选择:招募一组没有可能影响药物吸收的疾病的成年人,并进行初步医学评估。.
- 第一阶段研究:志愿者在受控环境下接受两种药物(仿制药或原厂药)中的一种(随机分配),并在规定的时间间隔内采集血液样本。.
- 排药期:研究两期之间的间隔期,以尽可能减少第一期中药物施用可能影响第二期结果的可能性。 RDC规定了最低间隔,即药物或代谢产物的半衰期为五倍。.
- 第二阶段的研究:同样的志愿者接受了另一项药物治疗,并遵循了相同的血液采集方案。.
- 实验室分析:血液样本会经过处理,以测量每个采集点中的活性成分浓度。.
- 统计评估:将两期的数据进行比较,以验证通用药物与参考药物之间的差异是否在监管规定的范围内。.
整个研究必须在开始之前获得研究伦理委员会的批准,志愿者们都是自愿参与的,且知情同意。.
临床、分析和统计阶段:每个阶段评估的内容
生物当量研究正式分为三个阶段,每个阶段都有各自的职责和目标。.
临床阶段
这是参与者接受药物并采集生物样本的阶段。这一阶段是在受控的医院或临床环境中进行的,并由研究团队进行监督。目标是确保药物的管理和样本采集严格遵循协议,减少可能影响数据可靠性的变量。.
在此阶段,如进食和水分摄入的时间等条件可以标准化。任何不良事件都会被记录并由医疗团队进行监测。.
分析阶段
在这个阶段,临床阶段收集的生物样本将被送往实验室进行活性成分或其代谢产物的定量分析。所使用的分析方法需要经过验证,即必须具备准确性、精确度、灵敏度和稳定性。.
分析阶段生成了将用于下一阶段的分析结果。这种测量的质量至关重要:分析错误可能会使整个研究无效。.
统计阶段
浓度数据根据时间顺序排列成曲线,并进行统计分析。主要评估的参数包括:
● Cmax:活性成分在血液中的最大浓度。表示吸收峰值。.
● Tmax:达到最大浓度所需的时间。.
● AUC(曲线面积):代表了随时间推移所吸收的活性成分总量。它是评估吸收程度的最重要参数。.
为了使仿制药被认为具有生物相容性,Cmax 和 AUC 值必须在参考药物所获得值的 80% 125% 90% 置信区间内。这一标准已在安理会颁布的关于这些研究的现行规范中规定(RDC No. 742/2022),并已得到国际认可,也被美国食品和药物管理局(FDA)和欧洲药品管理局(EMA)采用。.
谁进行测试,安理会如何监督这些中心
生物当量研究由称为生物可及性/生物当量中心的专业机构进行。根据安非萨卫生局的定义,这些中心是研究机构,它们至少要完成其中三个研究阶段中的一个(临床、分析或统计),并对数据的真实性承担技术和法律责任。.
每个中心都有一名协调员负责其管辖范围内的各个阶段的行政管理工作。该团队包括医生、药剂师、实验室分析师和统计学家。.
安委会通过定期检查认证并监督这些中心。该机构检查设施、设备、协议和文件是否符合良好的临床实践标准和特定研究规范。生物等效性。不符合要求的中心可能会导致其认证被暂停或取消。.
这种监管模式的存在是为了确保研究结果具有可信度和可重复性。制造商声称其仿制药与原药具有生物相容性是不够的:数据必须来自经过认证的中心,并遵循经过验证的协议,并在监管机构的监督下进行。.
如果仿制药通过了测试,它是否会以同样的方式发挥作用?
当一种仿制药在生物当量研究中获得批准时,这意味着它已证明能够将活性成分以与参考药物相当的量和速度输送到体内。从药理学角度来看,预期治疗效果是相同的。.
这一结论并非基于推测。它基于对真实志愿者体内吸收的测量数据,并通过经过验证的方法进行分析,并根据国际公认的统计标准进行评估。.
以下是一些重要的要点,以帮助你理解这个回答:
- 生物当量测试是包括美国、加拿大和欧盟国家在内的多个国家用于批准仿制药的标准。.
- 片剂的成分、颜色或形状方面的差异不会影响生物相容性,只要活性成分的吸收保持在规定的参数范围内即可。.
- 在安理会测试中通过是注册该仿制药进入市场所必需的条件。如果没有通过,该药品就不能上市销售。.
因此,技术上的答案是直接的:如果该通用名称药物通过了生物当量测试,那么就其对人体内活性成分的吸收而言,其性能与参考药物相当。.
如果你对你的药物有疑问,该怎么办
尽管有全面的技术和监管基础支撑仿制药的批准,但在个体治疗方面仍存在一些疑问。每个人都有不同的健康史,同时服用其他药物,并且可能存在影响治疗反应的条件。.
如果您在使用任何药物时有任何疑问,最安全的方法是咨询处方医生或负责的药剂师。他们可以评估您的具体情况,并说明是否存在需要关注的特殊情况。.
在以下几种情况下,寻求专业指导是有必要的:
- 在治疗期间,将一种参考药物换成一种仿制药。.
- 对品牌或展示方式改变后的效果的感知差异。.
- 关于与正在使用的其他药物的相互作用的问题。.
- 需要更好地理解您的药物活性成分的工作原理。.
关于生物相容性的技术信息有助于理解监管流程,但并不替代个性化的临床评估。依赖仿制药有科学依据;根据实际情况调整治疗需要专业指导。.
关于生物相容性的常见问题
生物等效性到底是什么?
生物当量是指证明一种仿制药在体内释放活性成分的数量和速度与参考药物相当的证据。这种证据是通过一项具有对照特征的临床研究获得的,该研究包括采集生物样本和对数据进行统计分析。.
生物可利用性和生物等效性的区别是什么?
生物利用度是指药物活性成分进入血液或通过尿液排出的速度和量。生物当量是指将两种产品(仿制药和参考药物)的生物利用度进行比较,以确定它们是否相容。.
谁来做生物当量测试?
这些测试是由安规局认证的研究中心进行的,这些研究中心被称为生物可利用性/生物等效性中心。这些中心定期接受检查,并对所生成的数据承担技术和法律责任。.
生物等效性试验是否在人体中进行?
是的。这项研究是在不同时间段对健康志愿者进行的研究。为了测量活性成分的吸收,采集了血液样本。整个过程均经过研究伦理委员会的批准。.
如果通用药物具有生物当量,它是否与参考药物具有相同的作用?
从活性成分的吸收角度来看,是的。生物当量研究证明,该仿制药能够将活性成分输送到人体体内,其效果与参考药物相当,符合国际公认的统计标准。.
测试结果中的 80% 到 125% 之间的范围意味着什么?
这个间隔是用于评估通用药物与参考药物之间差异是否可接受的统计标准。通用药物的吸收参数(Cmax 和 AUC)必须与参考药物的参数相匹配,且具有 90% 的统计显著性。.
所有通用药物是否都经过生物当量测试?
是的。生物等效性研究的批准是任何仿制药在巴西卫生部的注册的强制性要求。如果没有这种证明,该产品就无法获得在巴西销售的许可。.